
Lot-zu-Lot-Variabilität: Wann Sie neue Chargen wirklich prüfen müssen
Lot-zu-Lot-Variabilität: Wann Sie neue Chargen wirklich prüfen müssen
Ja, Lot-zu-Lot-Variabilität ist ein reales analytisches Risiko und keine theoretische Fußnote in einem Qualitätshandbuch. Prüfen Sie jede neue Charge mit nativen Patientenproben statt mit Kontrollmaterial, und orientieren Sie sich dabei an einer verschlankten Version von CLSI EP26, bevor Sie Ergebnisse aus der neuen Lot freigeben. Wer diesen Schritt überspringt, riskiert verschobene Trendinterpretationen, die erst nach Wochen auffallen.
Kurz gesagt:
- Eine nicht erkannte Charge-zu-Charge-Variation kann systematische Bias verursachen, die konkrete Folgen für die klinische Interpretation haben.
- Der Wechsel zwischen polyklonalen und rekombinanten Antikörpern beeinflusst die Batch-Konsistenz und kann LTLV deutlich reduzieren.
- Bei kritischen Analyten mit engen Entscheidungsgrenzen wie Troponin ist eine kontinuierliche Trendüberwachung unerlässlich, um kumulative Drift zu erkennen.
- Für Verifizierungen sollten nativen Patientenproben oberhalb und unterhalb der medizinisch relevanten Grenzen verwendet werden, um Bias effektiv zu erfassen.
- Hersteller sollten proaktiv kommutabilitätsrelevante Daten und Spezifikationsgrenzen bereitstellen, um die Validität der Lot-zu-Lot-Verification zu erhöhen.
Inhaltsverzeichnis
- Was Bedeutet Lot-zu-Lot-Variabilität Konkret?
- Woher Kommt Die Variabilität Zwischen Chargen?
- Welche Klinischen Folgen Hat Unerkannte LTLV?
- Wann Sollten Labore Einen Lotwechsel Verifizieren?
- CLSI EP26 Oder Eigenes Protokoll: Was Passt Zu Ihrem Labor?
- Wie Wählen Sie Die Richtigen Patientenproben Aus?
- Wie Legen Sie Akzeptanzkriterien Für Neue Lots Fest?
- Welche Statistischen Methoden Brauchen Sie Wirklich?
- Wie Erkennen Sie Schleichende Drifts Zwischen Verifizierungen?
- Welche Daten Sollten Sie Von Herstellern Einfordern?
- Wie Sieht Der Ablauf Einer Lot-Verifizierung Schritt Für Schritt Aus?
- Was Labore Von Reagenzienherstellern Erwarten Dürfen
- Geprüfte Reagenzien Als Ergänzung Zu Ihrer Verifizierungsstrategie
- Quellen
- FAQ
Was Bedeutet Lot-zu-Lot-Variabilität Konkret?
Lot-zu-Lot-Variabilität (LTLV) beschreibt den systematischen Unterschied, der entsteht, wenn ein Analyt mit zwei verschiedenen Chargen desselben Reagenz, Kalibrators oder Antikörpers gemessen wird, obwohl die zugrunde liegende Konzentration in der Probe identisch bleibt. Der Effekt zeigt sich meist als Bias, also eine konstante Verschiebung nach oben oder unten, seltener als veränderte Präzision. Beide Formen sind analytisch heikel, aber aus unterschiedlichen Gründen.
Ein diskreter Sprung ist leichter zu fassen: Von einem Tag auf den anderen liegen alle Werte etwas höher oder tiefer. Schwieriger wird es bei kumulativer Drift, bei der sich mehrere kleine Lotwechsel über Monate hinweg addieren, ohne dass ein einzelner Wechsel auffällig wirkt. Genau diese Kumulation entgeht klassischen Einzelverifizierungen häufig, wie eine Übersichtsarbeit zur Lot-zu-Lot-Variation beschreibt.
Ein Praxisbeispiel aus der Kardiologie-Diagnostik verdeutlicht die Tragweite: Troponin-I-Assays reagieren bekanntermaßen empfindlich auf Änderungen im Antikörperlot, weil die Grenzwerte für einen Myokardinfarkt oft nur wenige Nanogramm pro Liter voneinander trennen.
Wichtige Unterscheidungen für die tägliche Praxis:
- Bias betrifft die Richtigkeit des Ergebnisses, Präzisionsverlust betrifft die Reproduzierbarkeit einzelner Messungen.
- Ein diskreter Sprung ist retrospektiv meist leicht einer Lotänderung zuzuordnen.
- Kumulative Drift verlangt kontinuierliche Beobachtung, nicht nur punktuelle Verifizierung.
- Analyte mit engen medizinischen Entscheidungsgrenzen (Troponin, Digoxin, bestimmte Tumormarker) sind besonders anfällig.
Woher Kommt Die Variabilität Zwischen Chargen?
Die Ursachen liegen selten in einem einzelnen Produktionsfehler, sondern meist in der Kette von Rohstoff bis Endprodukt. Antikörper, Konjugate und Kalibratoren schwanken je nach Ausgangsmaterial, und selbst geringe Abweichungen in der Affinität oder Spezifität eines Antikörpers pflanzen sich direkt in das Messsignal fort.
Herstellungsprozesse selbst tragen ebenfalls zur Streuung bei. Änderungen in der Formulierung, etwa eine neue Puffer-Zusammensetzung oder ein modifizierter Stabilisator, verändern häufig die Bindungskinetik im Assay. Auch die Aliquotierung spielt eine Rolle: Wird eine Charge über mehrere Abfüllstandorte oder Zeitpunkte verteilt, können selbst innerhalb derselben nominellen Lot-Nummer kleine Unterschiede auftreten.
Die Wahl des Antikörpertyps ist einer der stärksten Hebel. Polyklonale Antikörper stammen aus Tierseren mit natürlicher biologischer Streuung, wodurch jede neue Charge eine neue Mischung unterschiedlicher Antikörperklone mit sich bringt. Rekombinante monoklonale Antikörper werden dagegen unter kontrollierten Zellkulturbedingungen produziert, was die Batch-zu-Batch-Konsistenz deutlich erhöht, wie Forschende zu Ursachen und Lösungsansätzen von LTLV in Immunoassays darlegen.
Hauptquellen der Variabilität im Überblick:
- Rohstoffqualität bei Antikörpern, Konjugaten und Kalibratoren
- Formulierungsänderungen im Herstellungsprozess
- Unterschiede bei der Aliquotierung und Abfüllung
- Polyklonale versus rekombinante monoklonale Antikörper
- Lagerbedingungen und Transportketten vor der Auslieferung
Profi-Tipp: Fragen Sie Lieferanten aktiv nach dem Antikörpertyp im Kit. Ein Wechsel von polyklonal zu rekombinant monoklonal reduziert langfristig den Verifizierungsaufwand erheblich, weil die Chargenkonsistenz strukturell höher liegt.
Welche Klinischen Folgen Hat Unerkannte LTLV?
Ein unerkannter Lotwechsel wirkt sich nicht abstrakt aus, sondern verändert reale Patientenwerte. Verschiebt sich ein Troponin-Assay systematisch um wenige Prozent nach oben, rutschen Grenzfälle plötzlich in die Kategorie “erhöht”, ohne dass sich am Patienten etwas verändert hat. Bei chronisch überwachten Werten, etwa Schilddrüsenparametern oder Tumormarkern im Verlauf, verzerrt eine unbemerkte Drift die gesamte Trendinterpretation.
Referenzintervalle, die auf der alten Lot kalibriert wurden, verlieren bei einer neuen Charge ihre Gültigkeit, wenn niemand die Verschiebung bemerkt. Ärzte vergleichen dann Werte gegen Grenzen, die nicht mehr zur aktuellen Messmethode passen.
Kommutabilitätslücke als Kernproblem: In einer Analyse mehrerer diagnostischer Plattformen zeigte sich bei rund 40,9 % der beobachteten Lotwechsel eine Diskrepanz zwischen dem Verhalten von Kontrollmaterial und echten Patientenproben. Kontrollmaterial allein hätte den Effekt in vielen dieser Fälle nicht angezeigt.
Normative Rahmenwerke reagieren auf genau dieses Risiko. ISO 15189 verlangt von akkreditierten Laboren, Verfahren zur Sicherstellung der Ergebnisvergleichbarkeit über Reagenzienchargen hinweg zu dokumentieren, nicht nur bei Neueinführung einer Methode, sondern kontinuierlich im laufenden Betrieb. Wer diese Anforderung nur formal erfüllt, ohne echte Patientendaten einzubeziehen, unterschätzt regelmäßig das tatsächliche Risiko.
Wann Sollten Labore Einen Lotwechsel Verifizieren?
Nicht jeder Lotwechsel verdient dieselbe Aufmerksamkeit, aber bestimmte Auslöser sollten nie ignoriert werden. Die Priorisierung hängt stark davon ab, wie eng die medizinischen Entscheidungsgrenzen für den jeweiligen Analyten liegen.
- Jede Lieferung einer neuen Reagenzien- oder Kalibratorcharge, auch wenn der Hersteller keine Änderung meldet.
- Ein expliziter Herstellerhinweis auf Formulierungs- oder Prozessänderungen im Begleitdokument.
- Ein Alarm oder eine auffällige Abweichung im externen Qualitätssicherungsprogramm (EQA).
- Kritische Analyte mit engen medizinischen Entscheidungsgrenzen zuerst, etwa kardiale Marker, Gerinnungsparameter oder Medikamentenspiegel.
- Analyte mit breiten biologischen Referenzbereichen können nachrangig geprüft werden, wenn Kapazitäten begrenzt sind.
Unter Zeitdruck, etwa bei Just-in-Time-Beschaffung mit nur einer verbleibenden Charge im Lager, lohnt sich eine abgestufte Strategie: eine verkürzte Schnellverifizierung mit wenigen, aber klinisch relevanten Patientenproben vor Freigabe, gefolgt von einer vollständigen Verifizierung parallel zum laufenden Betrieb.
CLSI EP26 Oder Eigenes Protokoll: Was Passt Zu Ihrem Labor?
Die Wahl zwischen einem formalisierten Standard und einem selbst entwickelten Ablauf ist keine reine Ressourcenfrage, sondern eine Risikoentscheidung. CLSI EP26 bietet ein strukturiertes Vorgehen mit einem definierten Rejection Limit (RL), das auf einer vorab festgelegten kritischen Differenz basiert. Anwender müssen dabei eine gewünschte statistische Power wählen, üblicherweise zwischen 0,8 und 0,95, und tragen diese Wahl in Tabellen ein, die die notwendige Stichprobengröße vorgeben.
Der Vorteil liegt in der Nachvollziehbarkeit: Ein Auditor kann exakt sehen, welche Power angesetzt wurde und ob die Probenzahl dazu passt. Der Nachteil ist der Aufwand. Kleinere Labore mit begrenztem Probendurchsatz empfinden die Tabellen aus EP26 häufig als unrealistisch, besonders für selten angeforderte Analyte.
In-house-Protokolle sparen Zeit, weil Labore eigene Erfahrungswerte und eine geringere Probenzahl verwenden. Genau hier liegt aber die Gefahr: Ohne explizite Power-Berechnung ist ein selbst entwickeltes Protokoll häufig unterpowered und übersieht echte Verschiebungen. Eine Analyse zu Verifizierungsherausforderungen kommt zu dem Schluss, dass viele veröffentlichte Protokolle strukturell zu wenig Power ansetzen, um kleinere, aber klinisch relevante Verschiebungen zuverlässig zu erkennen.
Praktische Kriterien für die Entscheidung:
- Probendurchsatz und Personalkapazität des Labors realistisch einschätzen
- Kritikalität der betroffenen Analyte für medizinische Entscheidungen bewerten
- Akkreditierungsanforderungen (etwa im Rahmen von ISO 15189) berücksichtigen
- Bei knappen Ressourcen: EP26 zumindest für Hochrisiko-Analyte anwenden, In-house für unkritische Parameter
Eine praxisnahe Diskussion zu Fallbeispielen mit Glukose, AST und Cholesterin zeigt, dass sich EP26-Workflows auch mit reduzierten, aber sauber begründeten Stichprobengrößen umsetzen lassen, solange die Power-Wahl dokumentiert bleibt.
Wie Wählen Sie Die Richtigen Patientenproben Aus?
Kontrollmaterial aus IQC oder EQA-Programmen verhält sich in der Matrix oft anders als echtes Patientenserum, ein Problem, das als mangelnde Kommutabilität bekannt ist. Genau deshalb gilt native Patientenproben als der belastbarere Maßstab für eine Lot-Verifizierung, auch wenn sie logistisch aufwendiger zu beschaffen sind.
- Sammeln Sie Proben über den relevanten Konzentrationsbereich verteilt, nicht nur im Normalbereich.
- Legen Sie die Mindestanzahl an der gewählten statistischen Power fest, nicht an praktischer Verfügbarkeit.
- Verwenden Sie frische oder korrekt gelagerte Aliquote, um Degradationseffekte nicht mit Lot-Effekten zu verwechseln.
- Messen Sie jede Probe mit alter und neuer Lot unter identischen Bedingungen am selben Lauf.
Profi-Tipp: Verteilen Sie Ihre Patientenproben bewusst über niedrige, mittlere und hohe Konzentrationen. Eine Verifizierung, die nur im Normalbereich testet, übersieht Bias-Effekte, die sich erst nahe der medizinischen Entscheidungsgrenze zeigen.
Lagerung und Handhabung verdienen dabei genauso viel Sorgfalt wie die Auswahl selbst. Proben, die für den Vergleich zwischen zwei Lots aufbewahrt werden, sollten identisch eingefroren oder gekühlt und innerhalb der validierten Stabilitätsfenster gemessen werden. Sonst vermischen sich Lagerungsartefakte mit dem eigentlichen Lot-Effekt, und die Verifizierung liefert ein verzerrtes Bild.
Wie Legen Sie Akzeptanzkriterien Für Neue Lots Fest?
Eine Verifizierung ohne klar definierte Grenze ist wertlos, weil niemand weiß, ab wann eine Abweichung tatsächlich problematisch wird. Zwei Konzepte helfen dabei, diese Grenze medizinisch statt willkürlich zu setzen.
Die zulässige Gesamtabweichung, im Fachjargon TEa (Total Allowable Error), definiert, wie stark ein Messwert vom wahren Wert abweichen darf, ohne die klinische Interpretation zu gefährden. Die Critical Difference beschreibt dagegen, welche Änderung zwischen zwei Messungen am selben Patienten überhaupt als real gilt, jenseits von Messrauschen. Beide Konzepte fließen in die sogenannten Milan- und Stockholm-Modelle ein, die von der European Federation of Clinical Chemistry and Laboratory Medicine (EFLM) zur Ableitung analytischer Leistungsanforderungen etabliert wurden.
Aus TEa und Critical Difference lässt sich das Rejection Limit (RL) ableiten, also die konkrete Zahl, ab der ein Lotwechsel als nicht akzeptabel gilt und eine weitere Untersuchung oder Ablehnung der Charge nach sich zieht.
Praktische Hinweise zur Umsetzung:
- Leiten Sie TEa aus biologischer Variation oder etablierten Leitlinien ab, nicht aus Bauchgefühl.
- Dokumentieren Sie, welches Modell (Milan oder Stockholm) für welchen Analyten verwendet wurde.
- Setzen Sie das Rejection Limit vor der Messung fest, niemals nachträglich an das Ergebnis angepasst.
- Prüfen Sie regelmäßig, ob sich die zugrunde liegenden medizinischen Entscheidungsgrenzen geändert haben.
Welche Statistischen Methoden Brauchen Sie Wirklich?
Drei Größen bestimmen jede seriöse Verifizierungsplanung: die statistische Power, das Signifikanzniveau Alpha und die Fehlerwahrscheinlichkeit Beta. Je höher die gewählte Power, typischerweise zwischen 0,8 und 0,95, desto mehr Proben braucht die Verifizierung, um eine echte Verschiebung sicher von Zufallsrauschen zu unterscheiden.
Regressionsanalysen, meist als Passing-Bablok- oder Deming-Regression durchgeführt, zeigen, ob zwischen alter und neuer Lot ein systematischer proportionaler oder konstanter Unterschied besteht. Die Bland-Altman-Darstellung ergänzt dies visuell: Sie plottet die Differenz zwischen beiden Messungen gegen deren Mittelwert und macht Bias über den Messbereich sofort sichtbar.
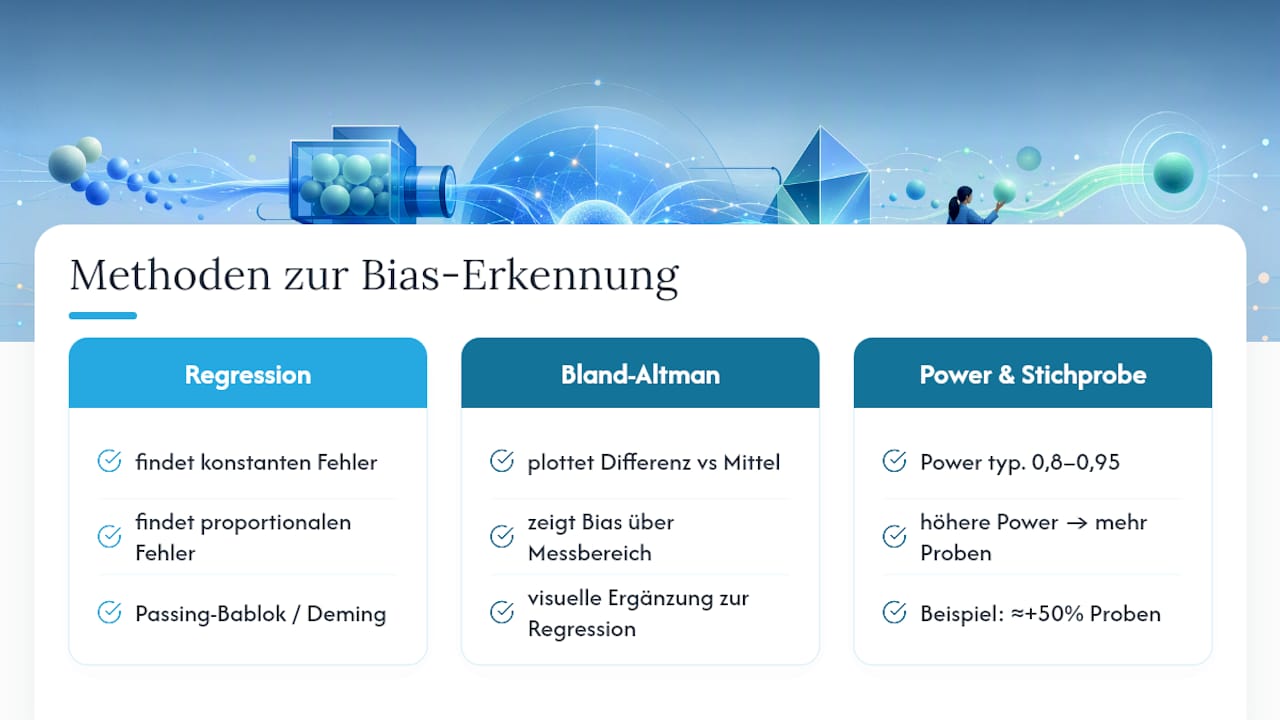
Eine Beispielrechnung verdeutlicht den Zusammenhang: Wird die Power von 0,8 auf 0,95 angehoben, steigt die benötigte Probenzahl oft um 50 % oder mehr, je nach erwarteter Effektgröße und Streuung des Analyten. Wer diese Rechnung überspringt und einfach “20 Proben, wie immer” verwendet, arbeitet faktisch mit einer unbekannten und meist zu niedrigen Power.
Wie Erkennen Sie Schleichende Drifts Zwischen Verifizierungen?
Einzelne Verifizierungen erfassen nur den Moment des Lotwechsels, nicht das, was sich danach über Wochen entwickelt. Genau hier setzen kontinuierliche Überwachungsverfahren an. Moving Averages berechnen den gleitenden Mittelwert aufeinanderfolgender Patientenergebnisse und zeigen eine allmähliche Verschiebung, lange bevor sie in einer einzelnen Stichprobe auffallen würde. Der exponentiell gewichtete gleitende Mittelwert (EWMA) reagiert dabei empfindlicher auf jüngere Datenpunkte als ein einfacher Durchschnitt.
Diese Methoden funktionieren am besten bei Analyten mit stabiler, wenig saisonaler Patientenpopulation. Bei stark saisonalen Parametern, etwa bestimmten Infektionsmarkern, verzerrt die natürliche Schwankung der Patientenzusammensetzung das Signal und muss herausgerechnet werden.
Wichtige Umsetzungsschritte:
- Legen Sie die Fenstergröße (Anzahl Werte pro gleitendem Mittelwert) passend zum täglichen Probendurchsatz fest.
- Definieren Sie Alarmschwellen basierend auf der erwarteten biologischen Variation, nicht auf Bauchgefühl.
- Prüfen Sie Alarme immer im Kontext, bevor Sie eine Lot als Ursache bestätigen.
Kumulative Effekte entgehen der einmaligen EP26-Prüfung fast systematisch: Kleine, sich addierende Verschiebungen werden von Einzelverifizierungen selten erfasst, während patientenbasierte Überwachung genau diese Lücke schließt.
Welche Daten Sollten Sie Von Herstellern Einfordern?
Hersteller sitzen auf Informationen, die Laboren die Risikoabschätzung erheblich erleichtern würden, wenn sie sie proaktiv teilten. Release-Kriterien wie Spezifikationsgrenzen, interne Testergebnisse und Kommutabilitätsdaten zwischen alter und neuer Lot gehören zu den nützlichsten Angaben, die ein Labor anfordern kann.
Gemeinsame Verifizierungsprojekte zwischen mehreren Laboren und dem Hersteller liefern zusätzlich größere, robustere Datensätze, als ein einzelnes Labor je zusammenstellen könnte. Ein Diskussionsbeitrag zu praktischen Lösungsansätzen betont, dass Kooperation zwischen Laboren und Herstellern die Erkennung von Lot-Effekten deutlich verbessert, gerade weil einzelne Labore selten genug Fallzahl für eine robuste Power haben.
Konkrete Anfragen an Hersteller sollten folgende Punkte umfassen:
- Spezifikationsgrenzen und interne Freigabekriterien für die neue Charge
- Verfügbare Kommutabilitätsdaten zwischen alter und neuer Lot
- Informationen zu Formulierungs- oder Prozessänderungen seit der letzten Charge
- Bereitschaft zur Teilnahme an einem gemeinsamen Verifizierungsdatensatz
Dokumentieren Sie jede Anfrage und die erhaltene Antwort schriftlich. Bei einer späteren Akkreditierungsprüfung zählt nicht nur, dass Sie verifiziert haben, sondern auch, welche Informationen Sie dabei aktiv eingeholt haben.
Wie Sieht Der Ablauf Einer Lot-Verifizierung Schritt Für Schritt Aus?
Eine saubere Verifizierung folgt einer klaren Reihenfolge, die sich in drei Phasen gliedern lässt: Vorbereitung, Messung und Entscheidung.
- Prüfen Sie vor Beginn, ob genügend Material der neuen und der alten Lot für parallele Läufe vorhanden ist.
- Stellen Sie sicher, dass Kontrollen für beide Lots aktuell und innerhalb ihrer Gültigkeit liegen.
- Wählen Sie native Patientenproben über den relevanten Konzentrationsbereich aus, gemäß der zuvor festgelegten Stichprobenzahl.
- Messen Sie jede Probe mit alter und neuer Lot im selben Lauf, unter identischen Bedingungen und möglichst am selben Gerät.
- Berechnen Sie Bias, führen Sie eine Regressionsanalyse durch und vergleichen Sie das Ergebnis gegen das vorab festgelegte Rejection Limit.
- Treffen Sie die Freigabeentscheidung basierend auf dem Ergebnis, nicht auf Zeitdruck oder Lagerbestand.
- Kommunizieren Sie das Ergebnis an das klinische Team, besonders wenn sich Referenzintervalle geringfügig verschieben.
- Dokumentieren Sie Rohdaten, Berechnung, Entscheidung und beteiligtes Personal vollständig und nachvollziehbar.
Profi-Tipp: Legen Sie eine Vorlage für die Dokumentation an, bevor der erste Lotwechsel überhaupt anfällt. Unter Zeitdruck vergisst man erfahrungsgemäß genau die Felder, die später bei einem Audit am wichtigsten sind.
Bei Nicht-Akzeptanz einer neuen Lot bleibt nur ein klarer Eskalationsweg: Kontaktieren Sie den Hersteller mit den konkreten Messdaten, fordern Sie eine Ersatzcharge oder zusätzliche Kommutabilitätsdaten an, und verlängern Sie in der Zwischenzeit die Nutzung der alten Lot, sofern deren Stabilität das zulässt.
Was Labore Von Reagenzienherstellern Erwarten Dürfen
Aus meiner Sicht wird die Rolle des Herstellers in der LTLV-Diskussion systematisch unterschätzt. Labore optimieren Verifizierungsprotokolle bis ins Detail, während viele Hersteller Kommutabilitätsdaten und Release-Kriterien nicht proaktiv teilen. Das ist kein Naturgesetz, sondern eine Erwartungshaltung, die sich ändern lässt, wenn Labore konsequent danach fragen.
Anbieter, die validierte ELISA-Kits, Antikörper und Proteine liefern, bieten teilweise auch direkten Zugang zu promovierten Fachleuten über einen 24-Stunden-Livechat. Wer eine konkrete Frage zur Chargenkonsistenz eines Antikörpers hat, sollte diese Frage stellen können, ohne tagelang auf eine Antwort zu warten.
Meine praktische Beobachtung: Labore, die aktiv nach rekombinanten monoklonalen Optionen fragen und Herstellerdaten einfordern, verifizieren seltener nachträglich fehlerhafte Chargen. Bessere Kooperation zwischen Hersteller und Labor ist kein Nice-to-have, sondern der wirksamere Hebel gegen LTLV als jedes noch so ausgefeilte Statistikmodell.
— Sean
Geprüfte Reagenzien Als Ergänzung Zu Ihrer Verifizierungsstrategie
Ein Teil des LTLV-Risikos entsteht bereits bei der Wahl des Reagenz, lange bevor Ihre Verifizierungsstatistik überhaupt zum Einsatz kommt. Assaygenie bietet validierte ELISA-Kits und Antikörper, die auf Chargenkonsistenz geprüft sind, bevor sie Ihr Labor überhaupt erreichen.
Wer zusätzlich stabile Standards für Kalibrierungen sucht, findet passende Proteine im Sortiment, während Labore mit mehreren zu überwachenden Analyten einen Blick auf die Multiplex-ELISA-Optionen wert sein, um Chargenwechsel über mehrere Parameter hinweg konsistent zu halten. Der eigentliche Unterschied zeigt sich aber im Alltag: Bei einer konkreten Frage zur Chargenstabilität eines Antikörpers erreichen Sie über den 24-Stunden-Livechat direkt promovierte Fachleute, statt tagelang auf eine Rückmeldung eines Support-Tickets zu warten. Schauen Sie sich das Sortiment an und stellen Sie Ihre nächste Chargenfrage direkt im Livechat, bevor die nächste Lieferung ankommt.
Quellen
Für die vertiefte Lektüre eignen sich vier peer-reviewte Arbeiten und Fachartikel, die als Grundlage dieses Beitrags dienten:
Alle vier Quellen sind entweder peer-reviewt oder stammen aus normativ orientierten Fachpublikationen und eignen sich zur Zitation in internen Qualitätsdokumenten.
FAQ
Was Ist Der Unterschied Zwischen LTLV Und Normaler Messunsicherheit?
Lot-zu-Lot-Variabilität ist ein systematischer Effekt durch eine neue Reagenzien- oder Kalibratorcharge, während normale Messunsicherheit zufällige Schwankung innerhalb derselben Lot beschreibt. LTLV verschiebt Ergebnisse meist konstant in eine Richtung, Messunsicherheit streut zufällig um den wahren Wert.
Reicht Interne Qualitätskontrolle (IQC) Zur Lot-Verifizierung Aus?
Nein, IOC-Material verhält sich häufig nicht kommutabel zu echtem Patientenserum. In einer Analyse zeigte sich bei rund 40,9 % der Lotwechsel eine Diskrepanz zwischen Kontrollmaterial und Patientenproben, weshalb native Proben als zuverlässigerer Maßstab gelten.
Wie Viele Patientenproben Braucht Eine Verifizierung Nach CLSI EP26?
Die genaue Anzahl hängt von der gewählten statistischen Power, meist zwischen 0,8 und 0,95, sowie der erwarteten Effektgröße ab. EP26 stellt dafür Tabellen bereit, die die notwendige Probenzahl aus diesen Parametern ableiten, statt eine feste Zahl pauschal vorzugeben.
Kann Assaygenie Bei Fragen Zur Chargenkonsistenz Helfen?
Assaygenie bietet validierte Antikörper und ELISA-Kits mit dokumentierter Chargenprüfung sowie einen 24-Stunden-Livechat mit promovierten Fachleuten für konkrete Fragen zu einzelnen Chargen. Aktuelle Preise und Verfügbarkeit entnehmen Sie bitte der jeweiligen Produktseite.
Was Tun, Wenn Eine Neue Lot Das Rejection Limit Überschreitet?
Kontaktieren Sie den Hersteller mit den konkreten Messdaten und fordern Sie zusätzliche Kommutabilitätsdaten oder eine Ersatzcharge an. Nutzen Sie in der Zwischenzeit die alte Lot weiter, sofern deren Stabilität und Verfügbarkeit das zulassen, und dokumentieren Sie die gesamte Entscheidung nachvollziehbar.
Empfehlungen
- ELISA-Kalibrierung mit 4PL: Laborcheckliste, Kontrollen und Hilfe
- Antikörperwahl: Vier Prioritäten für labornahe Durchflusszytometrie
- Kompetitiver ELISA im Labor: Startwerte 1–10 µg/mL, Fehlerbehebung
- 3–5 Waschgänge: Waschpuffer im ELISA für Forschende optimieren
Recent Posts
-
Lot-zu-Lot-Variabilität: Wann Sie neue Chargen wirklich prüfen müssen
Lot-zu-Lot-Variabilität: Wann Sie neue Chargen wirklich prüfen müssen Ja, Lot-zu-Lot-Variabilität i …19th Sep 2026 -
Estabilidad de anticuerpos: métodos, criterios y errores de interpretación
Estabilidad de anticuerpos: métodos, criterios y errores de interpretación La estabilidad de anticu …19th Sep 2026 -
Optimiser un ELISA : les réglages qui changent vraiment le signal
Optimiser un ELISA : les réglages qui changent vraiment le signal Pour améliorer immédiatement la p …19th Sep 2026